Болезнь «бабочки»: что такое буллезный эпидермолис, как он появляется и можно ли выжить ребенку с таким заболеванием?
Содержание:
Синдром бабочки (буллезный эпидермолиз): что это такое, первые симптомы и выбор лечения
Буллёзный эпидермолиз (БЭ) — группа генетически и клинически гетерогенных заболеваний, характеризующаяся образованием пузырей и эрозий на коже и слизистых оболочках, ранимостью кожи и её чувствительностью к незначительной механической травме («механобуллезная болезнь»).
БЭ делится на 3 основных типа: простой, пограничный, дистрофический. Отдельно выделен синдром Киндлера. Разделение происходит в зависимости от уровня образования пузырей в слоях кожи на ультраструктурном уровне.
При простом типе пузыри образуются в верхних слоях эпидермиса, при пограничном — на уровне светлой пластинки (lamina lucida), при дистрофическом — в верхней части сосочкового слоя дермы, ниже плотной пластинки (lamina densa). При синдроме Киндлера образование пузырей может быть на разных уровнях.
Каждый основной тип БЭ подразделяется на подтипы, которых описано более 30, на основании фенотипа, характера наследования и генотипа.
Причины
Основной причиной патологии считается спонтанная мутация генов, которая приводит к нарушению активности некоторых ферментных систем кожи. Патологические изменения обычно происходят не в одном гене, а сразу в нескольких. Причинами повреждения кожи и появления волдырей являются: травматизация, давление, трение.
Патогенетические звенья синдрома бабочки:
- поражение структурных белков кожи;
- нарушение взаимосвязи между клетками;
- образование волдырей с серозным и геморрагическим содержимым.
В настоящее время не замечено и не определено других факторов развития буллезного эпидермолиза, кроме неблагоприятной наследственности. Обычно в генотипе папы или мамы содержится мутировавший ген. При этом патология в организме родителей не развивается. Определенная комбинация пораженных генов приводит к развитию синдрома бабочки у ребенка.
Диагностирование заболевания
Если женщине до 28 недели назначили УЗИ, симптом бабочки будет виден. Другими способами выявить его невозможно. Одна из причин, из-за которой врачи настаивают на ультразвуковом обследовании плода на раннем сроке беременности – можно своевременно проследить патологии, а также успокоить мнительную мамочку, которая переживает за здоровье будущего малыша.
Лечение
Основные принципы:
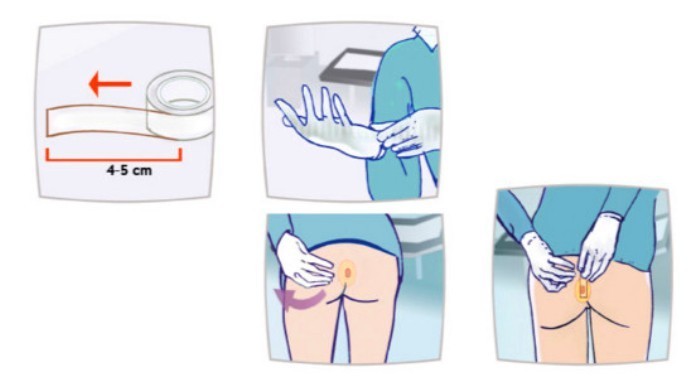
- Создать для больного такие условия, чтобы свести к минимуму любое повреждение. Вместо одежды нужно обматывать тело специальными атравматичными бинтами.
- Обеспечить должный уход за поврежденной кожей, часто обрабатывать дезинфицирующими растворами. Пузыри вскрывать и смазывать ускоряющими заживление мазями.
- При присоединении инфекции — назначение антибиотиков.
- Для улучшение обменных процессов в клетках — гормональные препараты, витамины группы А.
Прогноз
При данном заболевании обычно неблагоприятный, ведь оно является очень редким, и у врачей практически нет опыта по лечению таких больных. Относительно благоприятный прогноз для жизни и здоровья возможен только при легкой форме болезни.
Но далеко не все родители могут обеспечить для своего ребенка полноценный уход, а нередко и сами усугубляют ситуацию, занимаясь самолечением и обрабатывая ранки фитотерапевтическими препаратами, синькой, самодельными мазями и другими подобными средствами.
После такого «лечения» затраты, связанные с восстановлением эпидермиса малыша, очень сильно возрастают. Появляющиеся на кожном покрове ранки могут инфицироваться и нагнаиваться, приводя к летальному исходу. Поэтому для детей с синдромом бабочки любая травма кожи может стать смертельной.
(1 5,00 из 5) Загрузка…
Анализы и диагностика
Наибольшее значение в постановке диагноза играет биопсия — исследование образцов кожи при помощи трансмиссионных электронных микроскопов, позволяющих осуществить визуализацию и провести полуколичественный анализ различных структур эпидермиса. Благодаря доступности моноклональных и поликлональных антител против белков разных слоев эпидермиса, участвующих в патогенезе буллезного эпидермолиза на сегодняшний день всю большую популярность завоёвывают иммуногистологические методы.
Иммуногистохимический метод исследования и метод непрямой иммунофлюорисценции позволяют определить состояние экспрессии структурных белков с наследственными дефектами в клетках кожи — кератиноцитах и базальных мембранах (основы эпителия, выполняющей барьерную и трофическую функцию), а также схему распределения протеидов в ранее образованных или искусственно спровоцированных пузырях, в том числе — их глубину локализации.
Благодаря современным методам ДНК-диагностики удается быстро классифицировать разновидность патологии, выявить структурные белки, подвергшиеся мутации и составить клинический прогноз. Инновационный метод генетического анализа – прямое секвенирование дает возможность выявить мутации, их тип и локализацию, достоверно подтвердить диагноз.
Помимо этого важную роль играет сбор семейного анамнеза и истории болезни пациента, комплексное обследование всего организма, проведение лабораторных анализов.
Лечение буллезного эпидермолиза
Специфического лечения этого заболевания не существует, все терапевтические процедуры сводятся к предупреждению развития осложнений и уменьшению выраженности пузырьков и эрозий. В случае тяжелых форм буллезного эпидермолиза назначают преднизолон. Из наружных терапевтических манипуляций производят асептическое вскрытие пузырьков, обработку их крышки антисептиками, накладывают гелиомициновую мазь
Наложение повязок нужно производить крайне осторожно, так как давление бинтов может спровоцировать появление новых пузырей. При наличии осложнений (шока, сепсиса) проводят симптоматическое лечение противошоковыми препаратами и антибиотиками
С профилактической целью можно производить облучение кожных покровов ультрафиолетовыми лучами.
Современная генетика и ряд других областей медицины продолжают широкие исследования буллезного эпидермолиза с целью поиска более эффективных методик лечения. Среди основных технологий и методов наиболее перспективными считаются способы с использованием стволовых клеток, белковая и генная терапии. Однако пока ни один из методов не вышел за рамки экспериментов на животных, поэтому буллезный эпидермолиз в настоящее время является неизлечимым заболеванием.
Лечение
Чтобы спасти больного ребенка, за ним необходимо правильно ухаживать. Симптоматическое лечение направлено на быстрое заживление ран и эпителизацию кожи. Для этого раны покрывают атравматичным неприлипающим материалом и множеством слоев бинта.
- Кожу следует обрабатывать антисептиками для предупреждения вторичного инфицирования. Обычно применяют бриллиантовую зелень, фуксин, метиленовую синьку.
- После вскрытия пузырьков гнойное содержимое необходимо удалять, а ранку смазывать антибактериальной или преднизолоновой мазью. На большие раны накладывают повязки. В некоторых случаях проводят системную антибиотикотерапию.
- Гормональные препараты назначают для обеспечения ремиссии и предупреждения появления пузырей – «Преднизолон».
- Витамин Е способствует выработке эластичных волокон дермы. Это лекарство значительно повышает шансы на выздоровление.
- Анальгетики назначают для снятия боли.
- Наружное лечение – облучение кожи ультрафиолетом.
- Пораженную кожу смазывают маслом оливы или облепихи, витаминными растворами, специальными мазями.
- Рекомендованы ежедневные купания больных детей в отваре коры дуба, календулы, калины.
- Диетотерапия имеет огромное значение в лечение больных с синдромом бабочки. Им дают жидкую и пресную пищу. После еды рот необходимо прополаскивать теплой кипяченой водой.
- Больным назначают иммуномодуляторы.
- В тяжелых случаях переливают плазму крови.
- Проводят лечение сопутствующих заболеваний.
К современным и перспективным методам лечения относятся: использование стволовых клеток, кожных трансплантатов, белковая и генная терапии. Эти методы в настоящее время все еще относятся к экспериментальным, поэтому синдром бабочки является неизлечимым заболеванием. Протеиновая и клеточная терапия – введение в организм белка и клеток, содержащих здоровых гены.
бинтование ребенка с синдромом бабочки
Чтобы избежать очередного обострения патологии, необходимо правильно подбирать одежду и обувь, исключить травмирование при любых контактах, соблюдать специальную диету, регулярно посещать врача и проходить профилактические курсы лечения. Кожу больных детей необходимо регулярно мыть и обрабатывать антисептиком. Детей следует оберегать от падений и ударов. Перед выходом на улицу необходимо обматывать тело ребенка специальными бинтами, а затем одевать одежду.
Перинатальная диагностика — первичная профилактика синдрома бабочки. Отягощенная наследственность требует проведения гистологического исследования биоптата плода. При планировании беременности необходимо уточнить информацию о наличии у родителей наследственных заболеваний, пройти генетические исследования, которые позволят предупредить развитие серьезных патологий.
Формы заболевания
Любой недуг имеет несколько форм тяжести. Случай с буллезным эпидермолисом не исключение. Простая форма наследуется доминантно и проявляется при рождении. Это самый удачный вариант, так как кожа остаётся наиболее чувствительной в период взросления. Гиперпластическая форма является более печальной. Она передаётся рецессивно, проходит тяжело и оставляет рубцы на теле. Высок процент летальных случаев, а для коррекции внешности часто применяется пластическая хирургия. Наконец, самой тяжёлой является полидиспластическая форма, которая также наследуется по рецессивному типу. Первые симптомы появляются при рождении, когда прохождение по родовым путям оборачивается травмами и появлением кровяных волдырей на коже. В качестве негативного бонуса идёт поражение слизистой, нарушение развития костной ткани и высокий уровень смертности в раннем возрасте. Смерть мучительная, потому врачи могут предложить искусственное прерывание жизни.
Классификация
На данный момент клиницисты и ученые выделяют десятки разновидностей буллезного эпидермолиза. Их довольно трудно классифицировать по определенным группам, потому что из-за ряда проявлений возникшую патологию можно отнести сразу к нескольким типам описываемого заболевания. Попытки ученых разделить патологию на определенные типы привели к некоторой путанице и отсутствию систематизации. Согласно наиболее современной классификации, данное нарушение разделяется на четыре основные типа, а они уже делятся на ряд подтипов.
Простой буллезный эпидермолиз имеет 12 подтипов. Наиболее распространенными из них являются синдромы:
- Вебера-Коккейна – поражение буллезным эпидермолизом кожи преимущественно подошв и кистей;
- Кебнера – появление высыпания на коже, которое часто сопровождает некоторые дерматозы (невоспалительное поражение кожи);
- Доулинга-Меары – для этого синдрома, помимо классических проявлений буллезного эпидермолиза, характерна пятнистая пигментация.
Обратите внимание
Простой буллезный эпидермолиз является одним из наиболее часто встречающихся типов данной патологии. При этом могут поражаться белки не только поверхностных, но и более глубоких слоев кожи.
Пограничный буллезный эпидермолиз разделяют на 2 подтипа, а каждый из них – на 6 самостоятельных клинических форм. Самая тяжелая форма – подтип Хертлица, характеризующийся очень высокой смертностью.
Дистрофическая разновидность буллезного эпидермолиза имеет два подтипа, а они уже делятся по механизму наследования этой патологии. Рецессивная разновидность (наследование с «пассивным» геном, который приводит к развитию изменений только при наличии еще одного такого гена) тоже имеет несколько клинических форм. Самой тяжелой формой считается подтип Аллопо-Сименса – при нем у пациентов возникают:
- глубокие эрозии, которые заживают с формированием обезображивающих шрамов;
- контрактуры (тугоподвижность) суставов;
- поражение слизистых оболочек.
Пузыри формируются в поверхностных слоях кожи, из-за чего эрозии заживают длительно, с формированием тканевых дефектов, которые и заполняются соединительной тканью, образуя грубые рубцы.
Смешанный буллезный эпидермолиз (его еще называют синдром Киндлера) – одна из наиболее редких и плохо изученных разновидностей описываемой патологии. Эту форму выделили в отдельный тип, так как ее особенностью оказалось формирование пузырей сразу во всех слоях кожи. Но на данный момент выделен только один белок, который страдает при такой разновидности буллезного эпидермолиза – киндлин-1.
Озвученный тип разделения всех форм буллезного эпидермолиза – общепринятый среди клиницистов и ученых. Но в пределах одного типа выделяют множество клинических признаков болезни, из-за чего диагностика усложняется, а прогноз ставится под сомнение. Поэтому более четкое систематизирование форм буллезного эпидермолиза является одной из серьезных проблем современной дерматологии.
Прогнозы
 Заболевание проявляется сразу же после рождения
. Еще во время прохождения по родовым путям у больных детей снимается кожа, словно у змеи. Чаще всего новорожденные, особенно с тяжелой формой патологии, погибают в первые дни или недели жизни.
Дети-бабочки ничем не отличаются от сверстников в физическом и умственном развитии. Хотя болезнь и откладывает свой отпечаток, но при создании безопасной среды и обеспечении хорошего ухода ребенка можно оградить от мучительной боли и сделать его жизнь немного комфортной. Критическим периодом является возраст до трех лет, когда малыш еще не осознает, что ему нельзя ползать или тереть щеки или глаза. Когда ребенок взрослеет, то кожа начинает грубеть, становясь более устойчивой, но так и не достигая прочности кожного покрова среднестатистического человека.
Прогноз при диагнозе буллезный эпидермолиз обычно неблагоприятный
, ведь заболевание является очень редким, и у врачей практически нет опыта по лечению таких больных. Относительно благоприятный прогноз для жизни и здоровья возможен только при легкой форме болезни. Но далеко не все родители могут обеспечить для своего ребенка полноценный уход, а нередко и сами усугубляют ситуацию, занимаясь самолечением и обрабатывая ранки фитотерапевтическими препаратами, синькой, самодельными мазями и другими подобными средствами.
После такого «лечения» затраты, связанные с восстановлением эпидермиса малыша, очень сильно возрастают. Появляющиеся на кожном покрове ранки могут инфицироваться и нагнаиваться, приводя к летальному исходу. Поэтому для детей с буллезным эпидермолизом любая травма кожи может стать смертельной.
Таким образом, буллезный эпидермолиз является очень опасным недугом
, часто приводящим к летальному исходу. Ребенок сильно страдает, так как из-за незаживающих язв на коже он даже не может носить одежду. Если существует генетическая предрасположенность к этому заболеванию, то родителям нужно с особой ответственностью подходить к вопросу планирования детей.
За последние десятилетия все больше профессионалов в сфере здравоохранения проявляют заинтересованность в повседневном уходе за детьми и взрослыми с буллезным эпидермолизом и активно участвуют в нем сами для улучшения и повышения продолжительности жизни людей с этим диагнозом. Еще недавно наблюдение за больными осуществляли преимущественно врачи-дерматологи и педиатры, теперь же значительные успехи в ведении пациентов в неонатальном периоде и в младенчестве привели к тому, что даже дети с тяжелыми формами эпидермолиза доживают до совершеннолетия.
Формы заболевания
«Синдром бабочки» представляет собой группу заболеваний, общей чертой которых является образование волдырей на коже и ее ранимость, чувствительность к малейшему механическому воздействию. Типы и подтипы БЭ выделяются на основании фенотипа, характера наследования и генотипа. Он может быть врожденным и приобретенным.
На сегодняшний день существует разделение буллезного эпидермолиза на три основные типа- простой, пограничный и дистрофический. В зависимости от места образования пузырей: в эпидермисе, в светлой пластинке базальной мембраны или в верхней части сосочкового слоя дермы, сразу под дермо-эпидермальным соединением.
Врожденный
Врожденный буллезный эпидермолиз — это группа гетерогенных заболеваний, характеризующихся генетической наследственностью и клиническими проявлениями с появлением на коже и слизистых волдырей и эрозий в результате незначительных травм (механобуллезные дерматозы).
Проявляется болезнь с момента рождения «малыша-бабочки» и присутствует у ребенка столько, сколько он живет.
Приобретенный
У младенцев врожденные формы механобуллезных дерматозов необходимо дифференцировать с приобретенными, которые встречаются не только у взрослых, но и у детей. Приобретенный буллезный эпидермолиз — аутоиммунное заболевание, обусловленное выработкой аутоантител к коллагену VII типа — важнейшему компоненту крепящих фибрилл. Это важный диагностический признак, поскольку врожденный аналог данного заболевания, дистрофический БЭ, характеризуется мутациями в гене, кодирующем коллаген VII типа.
Дистрофический
Дистрофическая форма буллезного эпидермолиза вызывается мутациями в гене COL7A, кодирующая коллаген VII типа — основной структурный белок крепящих фибрилл базальной мембраны. Описано довольно много различных мутаций этого гена. Мутации и аллельные варианты специфичны для каждой семьи. Хотя строгой корреляции между фенотипом и генотипом нет. Характер мутации, равно как и ее локализация в гене COL7A1, помогают предсказать тяжесть клинических проявлений.
Дистрофический буллезный эпидермолиз характеризуется генерализованными пузырями, эрозиями, корками, атрофическими рубцами, ониходистрофией и утратой ногтевых пластинок, псевдосиндактилией рук и ног, инвалидизирующими контрактурами кистей, стоп, локтей и коленей. Типичны внекожные проявления дистрофического БЭ, включающие поражение желудочно-кишечного тракта и мочеполовой системы, переднего отдела глаза, хроническую анемию, задержку развития. Достаточно высок риск плоскоклеточного рака кожи.
Простой
Большинство подтипов простого буллезного эпидермолиза наследуются аутосомно-доминантно. Самый распространенный из них — локализованный — известен как подтип Вебера-Коккейна. При нем пузыри образуются только на ладонях и ступнях, хотя в случае серьезной травмы кожи пузыри могут появиться где угодно. Заболевание обычно проявляется в младенчестве и только в редких случаях возникает во взрослом возрасте.
Внекожные осложнения редки, за исключением пузырей на слизистой полости рта в раннем детстве, которые не имеют клинического значения. Простой буллезный эпидермолиз имеет две основные генерализованные формы — подтип Кебнера и подтип Доулинга-Меары. При подтипе Кебнера пузыри присутствуют при рождении и могут иметь любую локализацию. Если поражаются конечности, то ладони и ступни обычно остаются незатронутыми, в отличие от подтипа Вебера-Коккейна.
Пузыри присутствуют с рождения, в то время как мышечная дистрофия развивается позже, в возрасте от 2 до 35 лет. У большинства больных продолжительность жизни нормальная. Наблюдается повышенная смертность среди детей с подтипом Доулинга-Меары и среди взрослых, страдающих простым БЭ с мышечной дистрофией, которые могут умереть от поражения мышц в возрасте 20- 40 лет.
Больные с БЭ лечатся с самого первого проявления болезни и до конца своих дней. Состоит лечение буллезного эпидермолиза в основном из ухода за кожей и медикаментозной терапии.
Все формы БЭ характеризуются ранимостью и повреждениями кожи. Заживление ран всегда занимает центральное место в лечении. Из-за непрекращающегося образования пузырей, постоянного воспалительного процесса, полимикробной колонизации с частыми инфекциями, плохого питательного статуса и трофических нарушений повреждения кожи при БЭ часто превращаются в хронические незаживающие раны. Они вызывают достаточно сильную боль, а ежедневная смена повязок представляет немалые трудности для больного, его семьи и медицинских работников.
Детям-бабочкам может помочь каждый
Год назад в России врожденный буллезный эпидермолиз включили в список редких болезней. В Москве на 2012–2013 годы рассчитана программа по оказанию помощи детям с болезнью бабочки. Это значит, что мамы и их больные малыши получат помощь психологов и медиков. Вся работа будет вестись с участием благотворительного фонда «БЕЛА», созданным специально для людей-бабочек.
История фонда началась в 2010 году, когда молодой маме Алене Куратовой попалась на глаза газета с историей о мальчике с эпидермолизом
Это событие перевернуло ее жизнь, так она начала нелегкое, но очень важное дело. Постепенно фонд выявляет и помогает семьям с детьми-бабочками
По некоторым подсчетам таких малышей по стране около 2000, пока найдено 150 человек.
У фонда «БЕЛА» очень большие планы. Его сотрудники хотят создать мобильную бригаду врачей, которая будет выезжать к малышам с необходимыми медикаментами и материалами, показывать их родным, как нужно ухаживать за ребенком. Ведь именно правильные мероприятия позволяют улучшить качество жизни таких детей и предотвратить тяжелые последствия. Например, бинтовать нужно каждый пальчик в отдельности, а не всю руку сразу. Это спасает от срастания элементов кисти. Оптимальная температура, при которой ребенок может жить нормально, не должна превышать 25 градусов. Все эти нюансы — по крупицам собранный опыт и консультации в клинике Германии. Планируется отправить на стажировку за границу врачей, которые потом смогут помочь больным детям здесь.
Диагностика
Диагностировать буллезный пемфигоид левера можно при осмотре дерматологом. Также потребуется проведение специальных исследований (гистологического, иммунологического). В процессе осмотра врач изучает те признаки, которые уже проявились (эритематозная сыпь, расположение пузырей, корки на эрозиях, наличие заживающих эрозий). История болезни содержит все данные после визуального осмотра, исследований.
Специалисту понадобится общий анализ крови. Этот диагностический метод показывает следующую картину:
- эозинофилия (умеренная);
- лейкоцитоз.
Проведенная реакция иммунопреципитации дает возможность увидеть в составе периферической крови IgG, который может связываться с антигенами.
Особенность гистологического исследования заключается в проведении таких процедур:
- световая микроскопия. Эта диагностика визуализирует эпидермальную щель, наличие субэпидермального пузыря, который постепенно переходит во внутриэпидермальный. Исследование показывает сильную отечность дермы под очагом поражения, видна лейкоцитарная инфильтрация (она состоит из следующих компонентов: эозинофилы, лимфоциты, нейтрофилы);
- иммунофлуоресцентная микроскопия. Данный исследовательский метод показывает скопление иммуноглобулинов группы G, фракции комплимента на протяжении базальной мембраны эпидермиса. Отмечается концентрация указанных молекул в наружной области базальной мембраны.
Специалисту может понадобиться проведение дифференциальной диагностики со следующими патологиями:
- буллезный эпидермолиз;
- пузырчатка обыкновенная;
- экссудативная эритема (многоформная).
Лечение
В настоящее время не существует радикальных методов лечения ни одной из форм БЭ. Несмотря на это, существуют эффективные превентивные и симптоматические методы терапии. В целом лечение должно быть комплексным и осуществляться мультидисциплинарной командой врачей, так как БЭ — это системное заболевание.
Лечение БЭ симптоматическое. Основным в лечении БЭ является уход за ранами с целью их быстрого заживления и эпителизации кожных покровов. Основной задачей является не допустить разрастания размеров пузыря и сохранить покрышку пузыря для профилактики эрозий и лучшего заживления раны. Большинство ран больных БЭ покрываются атравматичными неприлипающими материалами и множеством слоев бинтов.
Лечение любых осложнений также носит симптоматический характер и направлено на поддержание работы всех органов и систем. Пациенты с тяжелыми подтипами БЭ часто нуждаются в хирургическом вмешательстве на желудочно-кишечном тракте и в операциях по разделению пальцев.
10 ноября 2017 года университетская клиника города Бохум заявила об успешном окончании лечения методом трансплантации кожи, которое длилось два года. Ребенку, больному БЭ, удалось заменить практически всю кожу на здоровую трансгенную кожу, выращенную из его же клеток, в которые была вставлена работающая версия гена LAMB3.
Генетика
БЭ наследуется по аутосомно-доминантному и аутосомно-рецессивному типу. При БЭ мутации обнаруживаются в более чем 10 генах. Описаны различные виды мутаций — мисенс-мутации, нонсенс-мутации, делеции, мутации рамки считывания, инсерции, мутации сайта сплайсинга.
При наиболее распространенных подтипах ПБЭ обнаруживаются мутации в генах KRT5 и KRT14, примерно в 75 % случаев, при этом вероятно, что мутации в других пока неидентифицированных генах могут также вызывать развитие ПБЭ.
При ПоБЭ чаще всего мутации обнаруживаются в генах LAMB3 (70 % случаев), LAMA3, LAMC2, COL17A1. В большинстве случаев заболевание наследуется по аутосомно-рецессивному типу, однако, описаны случаи соматического мозаицизма и однородительской дисомии.
При ДБЭ описаны мутации в гене COL7A1, в 95 % случаев доминантного и рецессивного типов БЭ.